Que documentação deve entregar um fornecedor de esterilizadores VHP para a indústria farmacêutica?
Numa unidade farmacêutica, um esterilizador VHP não fica pronto a utilizar quando é instalado. Fica pronto quando é qualificado, e a qualificação depende de documentos. Muitos só podem ser fornecidos pelo fornecedor: desenhos, certificados de materiais, informações sobre o software e protocolos de ensaio. Se faltarem ou chegarem tarde, o equipamento fica à espera. Este guia indica o que o fornecedor deve entregar em cada fase, o que verificar em cada documento e como acordar a lista antes da encomenda.
Porque a documentação determina o calendário
Segundo EU GMP Annex 15 e regras semelhantes, o equipamento utilizado no fabrico GMP tem de ser qualificado antes da utilização. A qualificação da instalação (IQ) verifica se o que foi entregue corresponde ao especificado. A qualificação operacional (OQ) verifica se funciona conforme previsto. Ambas assentam em documentos do fornecedor. A falta de um certificado de calibração ou um desenho desatualizado podem interromper a IQ, mesmo que a máquina esteja em perfeitas condições.
A forma mais simples de o evitar é incluir a lista de documentos na especificação de requisitos do utilizador (URS) e na ordem de compra. Consulte como elaborar uma URS para um sistema VHP.
Documentos por fase do projeto
| Fase | Documentos do fornecedor | Finalidade |
|---|---|---|
| Proposta comercial | Proposta técnica, ficha técnica, implantação preliminar, requisitos de utilidades, declaração de conformidade com a URS e lista preliminar de documentos. | Comparar fornecedores; verificar se existe resposta a cada ponto da URS. |
| Conceção | Especificação funcional, especificações de conceção do hardware e do software, P&ID, desenho de conjunto, esquemas elétricos, lista de interfaces, avaliação de riscos e matriz de rastreabilidade. | Revisão da conceção e qualificação da conceção (DQ). |
| Fabrico | Certificados de materiais das peças em contacto com o fluido, lista de componentes com marcas e modelos, certificados de calibração dos instrumentos e registo da versão do software. | Evidências para a IQ; planeamento de peças sobresselentes. |
| Aceitação em fábrica | Protocolo FAT (aprovado antes do ensaio) e relatório FAT assinado com os desvios. | Autorização de expedição; redução da repetição de ensaios no local. |
| Local de instalação | Lista de verificação da instalação, protocolo e relatório SAT, protocolos IQ e OQ ou apoio correspondente e registos de colocação em serviço. | Aceitação no local e qualificação. |
| Entrega | Manuais de utilização e manutenção, lista de peças sobresselentes, registos de formação, desenhos finais conforme executado e cópia de segurança do software do PLC e da HMI. | Utilização de rotina, manutenção e controlo de alterações. |
Documentos de conceção
Especificação funcional
A especificação funcional descreve como o sistema cumprirá cada requisito da URS: fases do ciclo, sequências de controlo, alarmes, encravamentos, níveis de utilizador e registos. Deve ser elaborada para o seu projeto, sem ser copiada de uma brochura. Verifique se cada ponto da URS tem uma resposta correspondente e se tudo o que o fornecedor não consegue cumprir está claramente indicado.
Especificações de conceção do hardware e do software
A especificação de hardware enumera os principais componentes, sensores, materiais e utilidades. A especificação de software descreve a lógica de controlo, a gestão de receitas, a lista de alarmes, o registo de auditoria e o armazenamento de dados. Para um sistema informatizado GMP, pergunte como o software é classificado segundo GAMP 5 e que ensaios o fornecedor realizou.
Desenhos
- P&ID com o percurso do vapor, as válvulas, os sensores e o circuito de decomposição catalítica ou extração.
- Desenho de conjunto com dimensões, pesos e espaços livres para acesso e manutenção.
- Esquemas elétricos com alimentação elétrica, cablagem e listas de terminais.
- Lista de interfaces de todos os sinais trocados com o AVAC, o BMS, as portas e outros equipamentos.
Avaliação de riscos e matriz de rastreabilidade
A avaliação de riscos identifica o que pode falhar no ciclo, no equipamento ou na segurança do operador e como cada risco é controlado. A matriz de rastreabilidade liga cada requisito da URS ao documento de conceção que lhe responde e ao ensaio que o demonstra. Em conjunto, mostram à equipa de validação quais as funções críticas que devem ser ensaiadas na IQ e na OQ.
Documentos de fabrico
- Certificados de materiais para peças em contacto com peróxido de hidrogénio líquido ou em vapor, como peças em aço inoxidável e vedantes. Confirmam a compatibilidade dos materiais.
- Lista de componentes com fabricante, modelo e quantidade de cada peça principal. É a base das verificações IQ e das peças sobresselentes.
- Certificados de calibração para cada instrumento de medição utilizado em decisões GMP: sensores de peróxido de hidrogénio, humidade, temperatura e pressão. Os certificados devem ser rastreáveis a padrões nacionais ou internacionais e indicar a data e a próxima data prevista.
- Registo da versão do software do PLC e da HMI, para que a versão instalada possa ser verificada durante a IQ e controlada posteriormente.
Documentos FAT e SAT
O protocolo FAT deve ser enviado e aprovado antes do ensaio, sem ser redigido no próprio dia. O relatório deve indicar cada ensaio, o resultado, quem o realizou e qualquer desvio com a respetiva resolução. A SAT repete as verificações que podem ser afetadas pelo transporte e pela instalação. Uma FAT bem documentada pode reduzir as repetições no local, se o seu sistema de qualidade o permitir. Sobre o que ensaiar, consulte FAT e SAT de um gerador VHP.
Documentos de qualificação: quem elabora o quê
A responsabilidade pela IQ, OQ e PQ varia entre projetos. Acorde-a por escrito antes da encomenda:
| Documento | Autor habitual | Papel do fornecedor |
|---|---|---|
| Protocolo e relatório IQ | Utilizador ou fornecedor, conforme acordado | Fornece desenhos, lista de componentes, certificados e registos do software. |
| Protocolo e relatório OQ | Utilizador ou fornecedor, conforme acordado | Fornece ensaios funcionais, ensaios de alarmes e encravamentos e verificações dos sensores. |
| Desenvolvimento do ciclo | Utilizador com apoio do fornecedor | Propõe parâmetros do ciclo e apoia os ciclos de ensaio. |
| Protocolo e relatório PQ | Utilizador | Apoia os ciclos; os resultados dos indicadores biológicos e as conclusões são da responsabilidade do utilizador. |
A eficácia do ciclo, como uma redução de 6 log dos indicadores biológicos, é demonstrada na PQ para a sua sala ou recinto e a sua carga. Não pode ser transposta de uma ficha técnica. Consulte desenvolvimento e qualificação de ciclos VHP e como se valida um ciclo VHP.
Documentos de entrega
- Manual de utilização com procedimentos do ciclo, alarmes e respetivas respostas e manuseamento seguro do peróxido de hidrogénio.
- Manual de manutenção com calendários, procedimentos e tarefas que exigem um engenheiro com formação.
- Lista de peças sobresselentes com stock recomendado, referências das peças e vida útil prevista das peças de desgaste, como sensores, bombas e vedantes.
- Plano de calibração com o intervalo de cada instrumento.
- Registos de formação dos operadores e do pessoal de manutenção.
- Desenhos finais conforme executado que incluam todas as alterações efetuadas durante a instalação e a colocação em serviço.
- Cópia de segurança do software do programa do PLC e do projeto da HMI, na versão qualificada.
A ficha de dados de segurança do esterilizante à base de peróxido de hidrogénio é fornecida pelo fornecedor do esterilizante. Pergunte ao fornecedor do equipamento para que concentração e grau o sistema foi concebido.
Documentos de integridade dos dados
Um esterilizador VHP que armazena registos dos ciclos eletronicamente é um sistema informatizado. Se esses registos sustentarem decisões GMP, solicite:
- Uma descrição dos níveis de utilizador, das regras de palavras-passe e do registo de auditoria.
- Informações sobre como os registos são armazenados, salvaguardados, exportados e protegidos contra alteração ou eliminação.
- Informações sobre como o relógio do sistema é ajustado e protegido.
- Uma avaliação segundo 21 CFR Part 11 e EU GMP Annex 11, ou as informações necessárias para a sua própria avaliação.
Como verificar um conjunto de documentos
- Específico do projeto. O número de série, o nome do projeto e a configuração devem corresponder ao seu equipamento.
- Revisões controladas. Cada documento tem número, revisão, data e assinatura de aprovação.
- Coerência. A lista de componentes, os desenhos e o equipamento instalado são coerentes entre si.
- Idioma. Os documentos estão num idioma que a sua equipa e os inspetores conseguem ler. Acorde-o no contrato.
- Formato. Acorde se precisa de papel, PDF, ficheiros editáveis ou dos três formatos, e se utilizará os modelos do fornecedor ou os seus próprios.
Acorde a lista antes da encomenda
Peça a cada fornecedor uma lista de documentos com a proposta comercial, incluindo o idioma e a fase de entrega de cada documento. Compare as listas lado a lado, tal como compararia os preços. Um preço inferior com uma lista curta de documentos pode custar mais em tempo de qualificação. Este ponto também integra as 12 perguntas a fazer a um fornecedor de VHP.
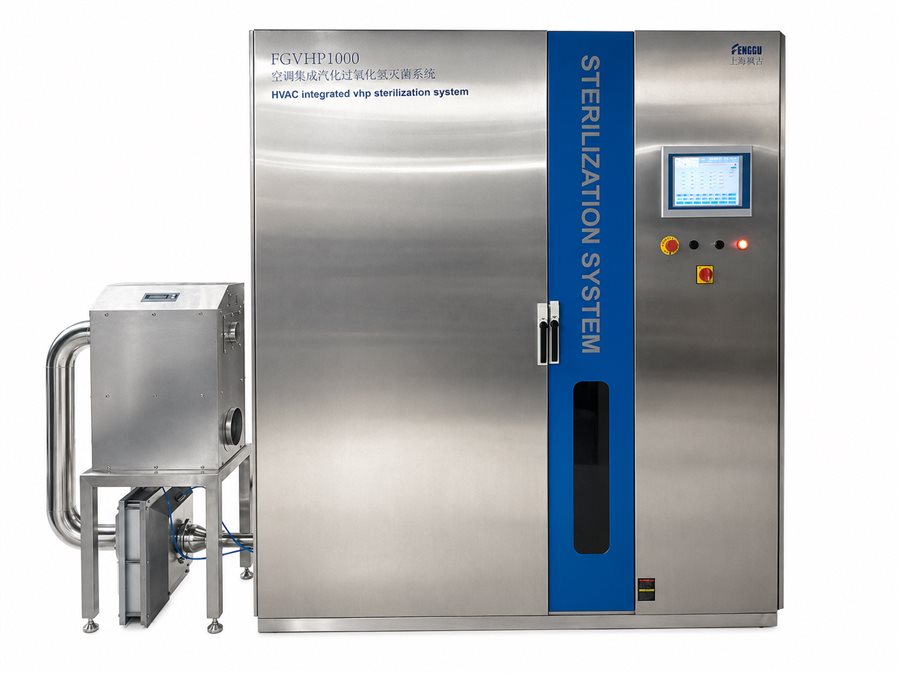
Equipamento VHP Fenggu
A Fenggu fabrica esterilizadores VHP móveis para salas, sistemas VHP integrados no AVAC, geradores VHP de recirculação e geradores VHP de vácuo pulsado, pass boxes VHP e antecâmaras. Envie a URS e os requisitos documentais com o pedido de informação, e a lista de documentos será acordada com a proposta comercial. A Fenggu assegura a colocação em serviço no local e a formação dos operadores do equipamento que fornece.
Todos os equipamentos VHP: esterilizadores e geradores VHP.
Perguntas frequentes
Quem é responsável pela IQ, OQ e PQ?
O utilizador é responsável pela qualificação. O fornecedor disponibiliza documentos e apoio e, frequentemente, elabora ou executa a IQ e a OQ conforme acordado. A PQ é normalmente da responsabilidade do utilizador.
Os resultados FAT podem substituir os ensaios no local?
Em alguns ensaios, se o seu sistema de qualidade o permitir e a FAT tiver sido devidamente documentada. Os ensaios que possam ser afetados pelo transporte ou pela instalação devem ser repetidos no local.
Os certificados de calibração têm de ser rastreáveis?
Sim. Os instrumentos utilizados em decisões GMP devem ser calibrados com padrões rastreáveis a referências nacionais ou internacionais, indicando a data e a próxima data prevista.
E se os documentos do fornecedor não estiverem no nosso idioma?
Acorde o idioma no contrato. As traduções devem ser verificadas e controladas tal como os originais.
Quando deve ser acordada a lista de documentos?
Antes da encomenda. Inclua-a na URS e na ordem de compra, com a fase de entrega de cada documento.
Referências
- EU GMP Anexo 15: Qualification and Validation (2015)
- EU GMP Annex 11: Computerised Systems (2011)
- EU GMP Anexo 1: Manufacture of Sterile Medicinal Products (2022)
- US FDA 21 CFR Part 11: Electronic Records; Electronic Signatures
- ISPE GAMP 5: A Risk-Based Approach to Compliant GxP Computerized Systems, Second Edition (2022)
- ASTM E2500-20, Standard Guide for Specification, Design, and Verification of Pharmaceutical and Biopharmaceutical Manufacturing Systems and Equipment
Produtos relacionados
 Isolador de enchimento asséticoBarreira de grau A (ISO 5) para enchimento estéril, colocação de rolhas e capsulagem.Isoladores e barreiras
 Isolador de dispensa e confinamento (OEB5)Barreira de pressão negativa para pesagem, carregamento e amostragem de HPAPI.Isoladores e barreiras
 Válvula de borboleta bipartida Alpha-BetaVálvula de borboleta bipartida para transferência confinada, sem libertação de poeiras, de pós de elevada potência.Transferência e confinamento
 Caixa de filtro BIBOCaixa HEPA bag-in/bag-out para a troca segura de filtros em laboratórios P3/P4.Tratamento de ar
Está a preparar uma compra de equipamento VHP?
Envie a URS e os documentos de que a sua equipa de qualidade necessita. Os engenheiros da Fenggu confirmarão o que pode ser entregue e quando.