¿Qué documentación debe entregar un proveedor de esterilizadores VHP para la industria farmacéutica?
En una planta farmacéutica, un esterilizador VHP no está listo para su uso al terminar la instalación. Lo está cuando se ha cualificado, y la cualificación depende de los documentos. Muchos solo puede aportarlos el proveedor: planos, certificados de materiales, detalles del software y protocolos de ensayo. Si faltan o llegan tarde, el equipo queda a la espera. Esta guía enumera qué debe entregar el proveedor en cada etapa, qué comprobar en cada documento y cómo acordar la lista antes del pedido.
Por qué la documentación determina los plazos
Según EU GMP Annex 15 y normas similares, los equipos utilizados en fabricación GMP deben cualificarse antes de su uso. La cualificación de la instalación (IQ) comprueba que lo entregado coincide con lo especificado. La cualificación operativa (OQ) comprueba que funciona según lo previsto. Ambas se basan en documentos del proveedor. La falta de un certificado de calibración o un plano desactualizado pueden detener la IQ, aunque la máquina esté en perfecto estado.
La forma más sencilla de evitarlo es incluir la lista de documentos en la especificación de requisitos de usuario (URS) y en el pedido de compra. Véase cómo redactar una URS para un sistema VHP.
Documentos por etapa del proyecto
| Etapa | Documentos del proveedor | Utilidad |
|---|---|---|
| Oferta | Propuesta técnica, hoja de datos, disposición preliminar, requisitos de servicios auxiliares, declaración de conformidad con la URS y lista preliminar de documentos. | Comparar proveedores; comprobar que se responde a cada punto de la URS. |
| Diseño | Especificación funcional, especificaciones de diseño de hardware y software, P&ID, plano de conjunto, esquemas eléctricos, lista de interfaces, evaluación de riesgos y matriz de trazabilidad. | Revisión del diseño y cualificación del diseño (DQ). |
| Fabricación | Certificados de materiales de las piezas en contacto con el fluido, lista de componentes con marcas y modelos, certificados de calibración de instrumentos y registro de versiones del software. | Evidencias para la IQ; planificación de repuestos. |
| Aceptación en fábrica | Protocolo FAT (aprobado antes del ensayo) e informe FAT firmado con las desviaciones. | Autorización del envío; reducción de ensayos repetidos en las instalaciones. |
| Instalaciones del usuario | Lista de comprobación de la instalación, protocolo e informe SAT, protocolos IQ y OQ o apoyo para ellos, y registros de puesta en marcha. | Aceptación en las instalaciones y cualificación. |
| Entrega | Manuales de uso y mantenimiento, lista de repuestos, registros de formación, planos conforme a obra y copia de seguridad del software del PLC y la HMI. | Uso habitual, mantenimiento y control de cambios. |
Documentos de diseño
Especificación funcional
La especificación funcional describe cómo cumplirá el sistema cada requisito de la URS: fases del ciclo, secuencias de control, alarmas, enclavamientos, niveles de usuario y registros. Debe redactarse para su proyecto, sin copiarla de un folleto. Compruebe que cada punto de la URS tiene su respuesta y que se indica claramente todo lo que el proveedor no puede cumplir.
Especificaciones de diseño de hardware y software
La especificación de hardware enumera los componentes principales, sensores, materiales y servicios auxiliares. La de software describe la lógica de control, la gestión de recetas, la lista de alarmas, la pista de auditoría y el almacenamiento de datos. Para un sistema informatizado GMP, pregunte cómo se clasifica el software según GAMP 5 y qué ensayos ha realizado el proveedor.
Planos
- P&ID que muestre el recorrido del vapor, las válvulas, los sensores y la vía de descomposición catalítica o extracción.
- Plano de conjunto con dimensiones, pesos y espacios libres para acceso y mantenimiento.
- Esquemas eléctricos con alimentación eléctrica, cableado y listas de bornes.
- Lista de interfaces de todas las señales intercambiadas con HVAC, BMS, puertas y otros equipos.
Evaluación de riesgos y matriz de trazabilidad
La evaluación de riesgos identifica qué puede fallar en el ciclo, el equipo o la seguridad del operario y cómo se controla cada riesgo. La matriz de trazabilidad vincula cada requisito de la URS con el documento de diseño que lo aborda y el ensayo que lo demuestra. Juntas indican al equipo de validación qué funciones son críticas y deben ensayarse en IQ y OQ.
Documentos de fabricación
- Certificados de materiales para piezas en contacto con peróxido de hidrógeno líquido o en vapor, como las de acero inoxidable y las juntas. Confirman la compatibilidad de los materiales.
- Lista de componentes con fabricante, modelo y cantidad de cada pieza principal. Es la base para las comprobaciones de IQ y los repuestos.
- Certificados de calibración para cada instrumento de medida utilizado en decisiones GMP: sensores de peróxido de hidrógeno, humedad, temperatura y presión. Los certificados deben ser trazables a patrones nacionales o internacionales e indicar la fecha y el próximo vencimiento.
- Registro de versiones del software del PLC y la HMI, para comprobar la versión instalada durante la IQ y controlarla posteriormente.
Documentos FAT y SAT
El protocolo FAT debe enviarse y aprobarse antes del ensayo, sin redactarlo ese mismo día. El informe debe indicar cada ensayo, su resultado, quién lo realizó y cualquier desviación con su resolución. La SAT repite las comprobaciones que pueden verse afectadas por el transporte y la instalación. Una FAT bien documentada puede reducir las repeticiones en las instalaciones si su sistema de calidad lo permite. Sobre qué ensayar, véase FAT y SAT de un generador VHP.
Documentos de cualificación: quién redacta cada uno
La responsabilidad de IQ, OQ y PQ varía entre proyectos. Acuérdela por escrito antes del pedido:
| Documento | Redactor habitual | Función del proveedor |
|---|---|---|
| Protocolo e informe IQ | Usuario o proveedor, según lo acordado | Aporta planos, lista de componentes, certificados y registros del software. |
| Protocolo e informe OQ | Usuario o proveedor, según lo acordado | Aporta ensayos funcionales, de alarmas y enclavamientos y comprobaciones de sensores. |
| Desarrollo del ciclo | Usuario con apoyo del proveedor | Propone parámetros del ciclo y apoya los ciclos de ensayo. |
| Protocolo e informe PQ | Usuario | Apoya los ciclos; los resultados de los indicadores biológicos y las conclusiones corresponden al usuario. |
La eficacia del ciclo, como una reducción de 6 log de los indicadores biológicos, se demuestra en la PQ para su sala o recinto y su carga. No puede trasladarse de una hoja de datos. Véanse desarrollo y cualificación de ciclos VHP y cómo se valida un ciclo VHP.
Documentos de entrega
- Manual de uso con procedimientos del ciclo, alarmas y respuestas correspondientes y manipulación segura del peróxido de hidrógeno.
- Manual de mantenimiento con programas, procedimientos y tareas que requieren un ingeniero formado.
- Lista de repuestos con existencias recomendadas, referencias de piezas y vida útil prevista de las piezas de desgaste, como sensores, bombas y juntas.
- Plan de calibración con el intervalo de cada instrumento.
- Registros de formación de operarios y personal de mantenimiento.
- Planos conforme a obra que incluyan todos los cambios realizados durante la instalación y la puesta en marcha.
- Copia de seguridad del software del programa del PLC y del proyecto de HMI, en la versión cualificada.
La ficha de datos de seguridad del esterilizante de peróxido de hidrógeno la facilita el proveedor del esterilizante. Pregunte al proveedor del equipo para qué concentración y grado se ha diseñado el sistema.
Documentos de integridad de datos
Un esterilizador VHP que guarda electrónicamente los registros de ciclo es un sistema informatizado. Si esos registros respaldan decisiones GMP, solicite:
- Una descripción de los niveles de usuario, las reglas de contraseñas y la pista de auditoría.
- Cómo se almacenan, respaldan, exportan y protegen los registros frente a cambios o eliminación.
- Cómo se ajusta y protege el reloj del sistema.
- Una evaluación conforme a 21 CFR Part 11 y EU GMP Annex 11, o la información necesaria para su propia evaluación.
Cómo revisar un paquete documental
- Específico del proyecto. El número de serie, el nombre del proyecto y la configuración deben coincidir con su equipo.
- Control de revisiones. Cada documento tiene número, revisión, fecha y firma de aprobación.
- Coherencia. La lista de componentes, los planos y el equipo instalado concuerdan entre sí.
- Idioma. Los documentos están en un idioma que su equipo y los inspectores pueden leer. Acuérdelo en el contrato.
- Formato. Acuerde si necesita papel, PDF, archivos editables o los tres formatos, y si utilizará las plantillas del proveedor o las suyas.
Acuerde la lista antes del pedido
Pida a cada proveedor una lista de documentos junto con la oferta, indicando el idioma y la etapa de entrega de cada documento. Compare las listas en paralelo, como compararía los precios. Un precio inferior con una lista de documentos breve puede resultar más costoso en tiempo de cualificación. Esta es también una de las 12 preguntas que hacer a un proveedor de VHP.
Equipos VHP de Fenggu
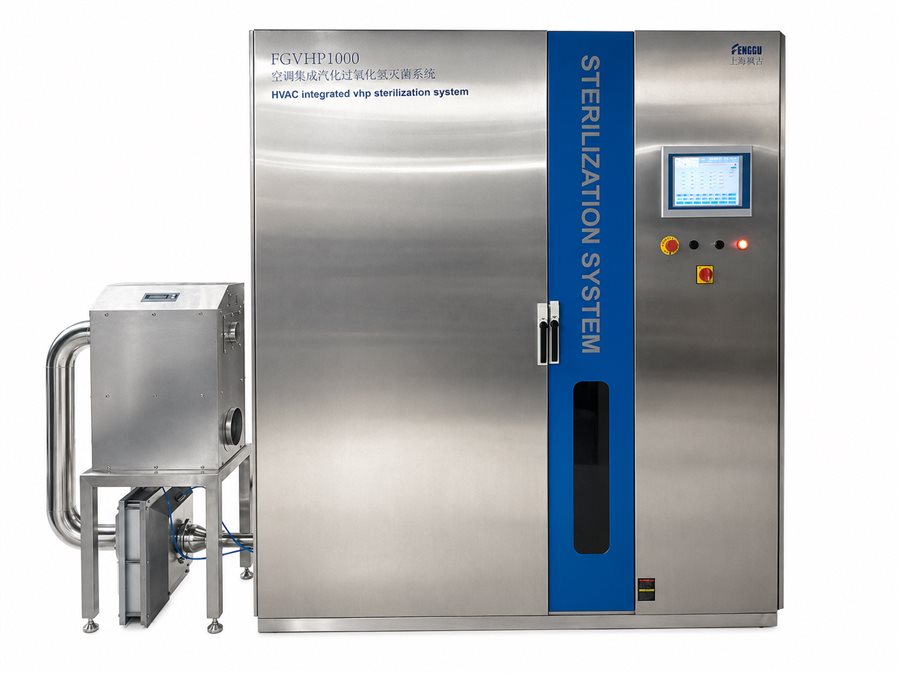
Fenggu fabrica esterilizadores VHP móviles de salas, sistemas VHP integrados en HVAC, generadores VHP de recirculación y generadores VHP de vacío pulsado, pass boxes VHP y esclusas. Envíe su URS y sus requisitos documentales con la consulta, y la lista de documentos se acordará con la oferta. Fenggu proporciona puesta en marcha en las instalaciones y formación de operarios para los equipos que suministra.
Todos los equipos VHP: esterilizadores y generadores VHP.
Preguntas frecuentes
¿Quién es responsable de IQ, OQ y PQ?
El usuario es responsable de la cualificación. El proveedor aporta documentos y apoyo y, a menudo, redacta o ejecuta la IQ y la OQ según lo acordado. La PQ suele corresponder al usuario.
¿Pueden utilizarse los resultados FAT en lugar de ensayos en las instalaciones?
En algunos ensayos, si su sistema de calidad lo permite y la FAT se documentó correctamente. Los ensayos que puedan verse afectados por el transporte o la instalación deben repetirse en las instalaciones.
¿Deben ser trazables los certificados de calibración?
Sí. Los instrumentos utilizados para decisiones GMP deben calibrarse con patrones trazables a referencias nacionales o internacionales, indicando la fecha y el próximo vencimiento.
¿Qué ocurre si los documentos del proveedor no están en nuestro idioma?
Acuerde el idioma en el contrato. Las traducciones deben revisarse y controlarse igual que los originales.
¿Cuándo debe acordarse la lista de documentos?
Antes del pedido. Inclúyala en la URS y en el pedido de compra, con la etapa de entrega de cada documento.
Referencias
- EU GMP Anexo 15: Qualification and Validation (2015)
- EU GMP Annex 11: Computerised Systems (2011)
- EU GMP Anexo 1: Manufacture of Sterile Medicinal Products (2022)
- US FDA 21 CFR Part 11: Electronic Records; Electronic Signatures
- ISPE GAMP 5: A Risk-Based Approach to Compliant GxP Computerized Systems, Second Edition (2022)
- ASTM E2500-20, Standard Guide for Specification, Design, and Verification of Pharmaceutical and Biopharmaceutical Manufacturing Systems and Equipment
Productos relacionados
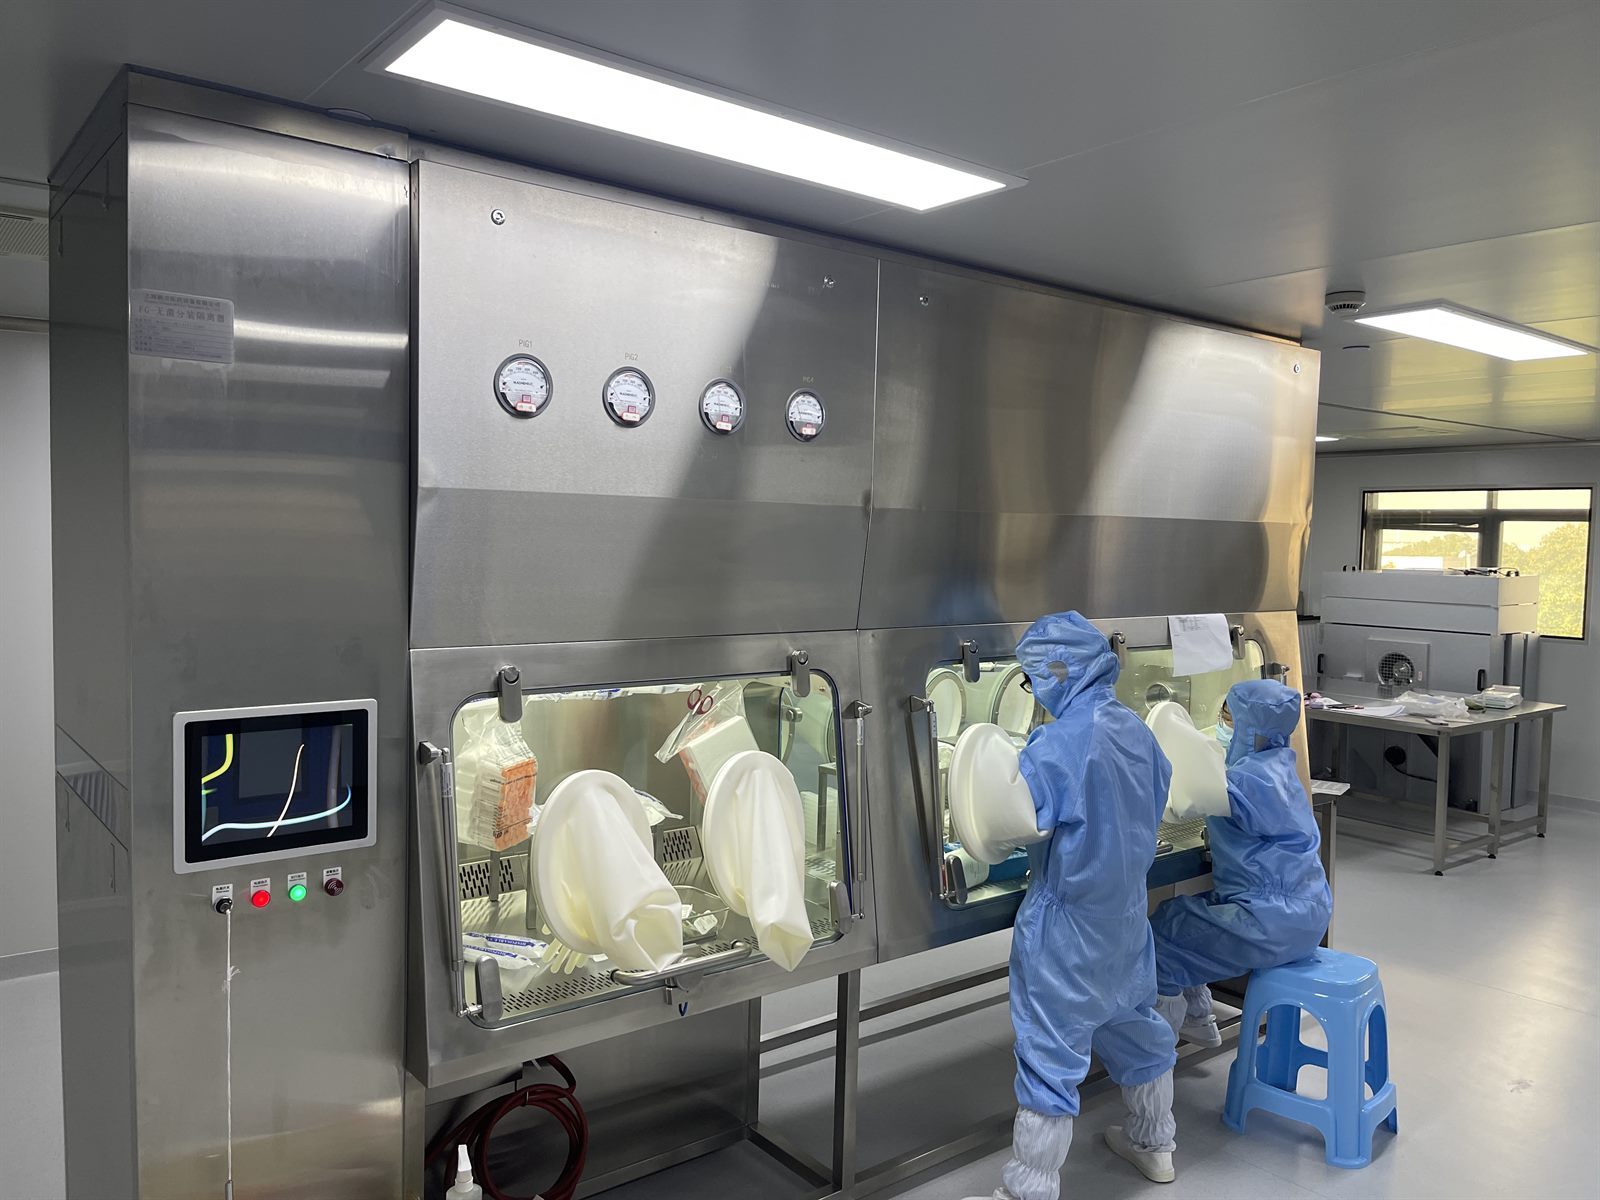 Aislador de llenado asépticoBarrera de grado A (ISO 5) para llenado estéril, colocación de tapones y capsulado.Aisladores y barreras
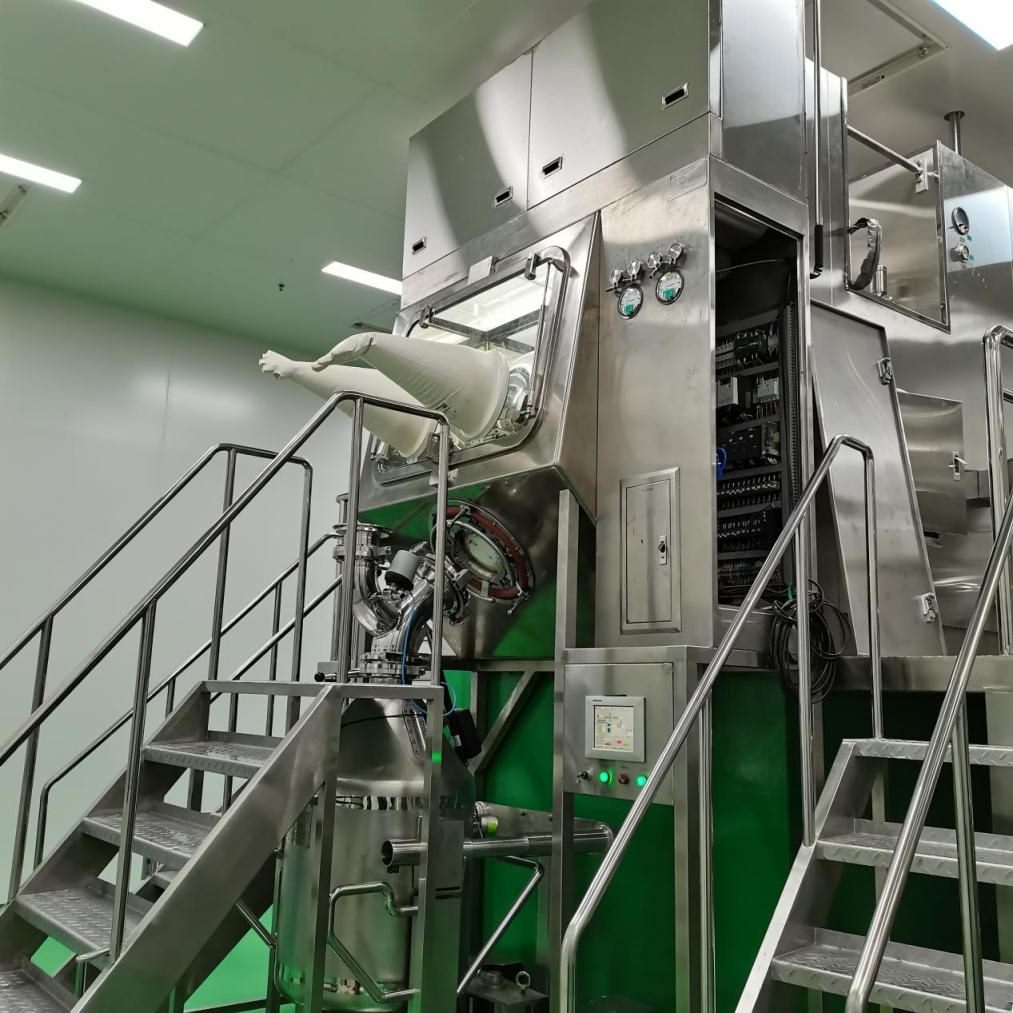 Aislador de dispensación y contención (OEB5)Barrera de presión negativa para pesar, cargar y tomar muestras de HPAPI.Aisladores y barreras
 Válvula de mariposa partida Alpha-BetaVálvula de mariposa partida para transferir polvos de alta potencia con contención y sin emisión de polvo.Transferencia y contención
 Carcasa de filtro BIBOCarcasa HEPA bag-in/bag-out para el cambio seguro de filtros en laboratorios P3/P4.Tratamiento de aire
¿Prepara una compra de equipos VHP?
Envíe su URS y los documentos que necesita su equipo de calidad. Los ingenieros de Fenggu confirmarán qué puede entregarse y cuándo.