Welche Dokumentation sollte ein Lieferant pharmazeutischer VHP-Sterilisatoren liefern?
In einem Pharmawerk ist ein VHP-Sterilisator nach der Installation noch nicht einsatzbereit. Das ist er erst nach der Qualifizierung, und diese hängt von Dokumenten ab. Viele davon kann nur der Lieferant bereitstellen: Zeichnungen, Materialzeugnisse, Softwaredetails und Prüfprotokolle. Fehlen sie oder kommen sie zu spät, muss die Anlage warten. Dieser Leitfaden zeigt, was der Lieferant in jeder Phase liefern sollte, was in jedem Dokument zu prüfen ist und wie die Liste vor der Bestellung vereinbart wird.
Warum die Dokumentation den Zeitplan bestimmt
Nach EU GMP Annex 15 und ähnlichen Regelwerken müssen Anlagen für die GMP-Herstellung vor ihrer Nutzung qualifiziert werden. Die Installationsqualifizierung (IQ) prüft, ob die Lieferung den Spezifikationen entspricht. Die Funktionsqualifizierung (OQ) prüft die bestimmungsgemäße Funktion. Beide stützen sich auf Lieferantendokumente. Ein fehlendes Kalibrierzertifikat oder eine veraltete Zeichnung kann die IQ stoppen, selbst wenn die Maschine einwandfrei ist.
Am einfachsten lässt sich dies vermeiden, indem die Dokumentenliste in die Benutzeranforderungsspezifikation (URS) und die Bestellung aufgenommen wird. Siehe Erstellung einer URS für ein VHP-System.
Dokumente nach Projektphase
| Phase | Dokumente des Lieferanten | Verwendungszweck |
|---|---|---|
| Angebot | Technisches Angebot, Datenblatt, vorläufiges Layout, Anforderungen an Versorgungsmedien, Erklärung zur URS-Konformität, vorläufige Dokumentenliste. | Lieferantenvergleich; Prüfung, ob jeder URS-Punkt beantwortet ist. |
| Planung | Funktionsspezifikation, Hardware- und Softwaredesignspezifikationen, P&ID, Gesamtaufstellungszeichnung, elektrische Schaltpläne, Schnittstellenliste, Risikobewertung, Rückverfolgbarkeitsmatrix. | Designprüfung und Designqualifizierung (DQ). |
| Fertigung | Materialzeugnisse für medienberührte Teile, Komponentenliste mit Fabrikaten und Modellen, Kalibrierzertifikate der Messgeräte, Softwareversionsnachweis. | IQ-Nachweise; Ersatzteilplanung. |
| Werksabnahme | FAT-Prüfplan (vor der Prüfung genehmigt) und unterzeichneter FAT-Bericht mit Abweichungen. | Versandfreigabe; weniger Wiederholungsprüfungen vor Ort. |
| Standort | Installationscheckliste, SAT-Prüfplan und -Bericht, IQ- und OQ-Prüfpläne oder entsprechende Unterstützung, Inbetriebnahmeaufzeichnungen. | Abnahme vor Ort und Qualifizierung. |
| Übergabe | Betriebs- und Wartungshandbücher, Ersatzteilliste, Schulungsnachweise, Bestandszeichnungen, Sicherung der PLC- und HMI-Software. | Routinebetrieb, Wartung und Änderungskontrolle. |
Planungsdokumente
Funktionsspezifikation
Die Funktionsspezifikation beschreibt, wie das System jede URS-Anforderung erfüllt: Zyklusphasen, Steuerungsabläufe, Alarme, Verriegelungen, Benutzerebenen und Aufzeichnungen. Sie sollte für Ihr Projekt erstellt und nicht aus einer Broschüre kopiert werden. Prüfen Sie, ob jeder URS-Punkt eine passende Antwort hat und alle vom Lieferanten nicht erfüllbaren Anforderungen klar benannt sind.
Hardware- und Softwaredesignspezifikationen
Die Hardwarespezifikation nennt die Hauptkomponenten, Sensoren, Materialien und Versorgungsmedien. Die Softwarespezifikation beschreibt Steuerungslogik, Rezeptverwaltung, Alarmliste, Audit-Trail und Datenspeicherung. Fragen Sie bei einem computergestützten GMP-System nach der Softwareklassifizierung gemäß GAMP 5 und den vom Lieferanten durchgeführten Prüfungen.
Zeichnungen
- P&ID mit Dampfweg, Ventilen, Sensoren und dem Weg zur katalytischen Zersetzung oder Abluft.
- Gesamtaufstellungszeichnung mit Abmessungen, Gewichten sowie Zugangs- und Wartungsfreiräumen.
- Elektrische Schaltpläne mit Stromversorgung, Verdrahtung und Klemmenlisten.
- Schnittstellenliste aller Signale, die mit HLK, BMS, Türen und anderen Anlagen ausgetauscht werden.
Risikobewertung und Rückverfolgbarkeitsmatrix
Eine Risikobewertung ermittelt mögliche Fehler im Zyklus, an der Anlage oder bei der Bedienersicherheit sowie die Maßnahmen zur Beherrschung jedes Risikos. Die Rückverfolgbarkeitsmatrix verknüpft jede URS-Anforderung mit dem zugehörigen Planungsdokument und der Prüfung, die ihre Erfüllung nachweist. Zusammen zeigen sie dem Validierungsteam, welche Funktionen kritisch sind und in IQ und OQ geprüft werden müssen.
Fertigungsdokumente
- Werkstoffzeugnisse für Teile mit Kontakt zu flüssigem oder dampfförmigem Wasserstoffperoxid, etwa Edelstahlteile und Dichtungen. Sie bestätigen die Materialverträglichkeit.
- Komponentenliste mit Hersteller, Modell und Stückzahl jedes Hauptteils. Sie ist die Grundlage für IQ-Prüfungen und Ersatzteile.
- Kalibrierzertifikate für jedes Messgerät, das für GMP-Entscheidungen verwendet wird: Wasserstoffperoxid-, Feuchte-, Temperatur- und Drucksensoren. Die Zertifikate sollten auf nationale oder internationale Normale rückführbar sein und das Datum sowie den nächsten Fälligkeitstermin nennen.
- Softwareversionsnachweis für PLC und HMI, damit die installierte Version bei der IQ geprüft und anschließend kontrolliert werden kann.
FAT- und SAT-Dokumente
Der FAT-Prüfplan sollte vor der Prüfung versandt und genehmigt werden, statt erst am Prüftag erstellt zu werden. Der Bericht sollte jede Prüfung, ihr Ergebnis, die prüfende Person und alle Abweichungen mit ihrer Behebung aufführen. Die SAT wiederholt Prüfungen, die durch Transport und Installation beeinflusst werden können. Eine gut dokumentierte FAT kann Wiederholungsprüfungen vor Ort verringern, sofern Ihr Qualitätssystem dies zulässt. Zum Prüfumfang siehe FAT und SAT für VHP-Generatoren.
Qualifizierungsdokumente: Wer erstellt was?
Die Verantwortung für IQ, OQ und PQ variiert je nach Projekt. Vereinbaren Sie diese vor der Bestellung schriftlich:
| Dokument | Üblicher Verfasser | Rolle des Lieferanten |
|---|---|---|
| IQ-Prüfplan und -Bericht | Anwender oder Lieferant nach Vereinbarung | Liefert Zeichnungen, Komponentenliste, Zertifikate und Softwareaufzeichnungen. |
| OQ-Prüfplan und -Bericht | Anwender oder Lieferant nach Vereinbarung | Liefert Funktionsprüfungen, Alarm- und Verriegelungsprüfungen sowie Sensorprüfungen. |
| Zyklusentwicklung | Anwender mit Unterstützung des Lieferanten | Schlägt Zyklusparameter vor und unterstützt Prüfzyklen. |
| PQ-Prüfplan und -Bericht | Anwender | Unterstützt die Zyklen; die Ergebnisse der Bioindikatoren und die Schlussfolgerungen liegen in der Verantwortung des Anwenders. |
Die Zykluswirksamkeit, etwa eine 6-log-Reduktion von Bioindikatoren, wird in der PQ für Ihren Raum oder Ihre Einhausung und Ihre Beladung nachgewiesen. Sie lässt sich nicht aus einem Datenblatt übertragen. Siehe Entwicklung und Qualifizierung von VHP-Zyklen und wie ein VHP-Zyklus validiert wird.
Übergabedokumente
- Betriebshandbuch mit Zyklusverfahren, Alarmen und den zugehörigen Reaktionen sowie dem sicheren Umgang mit Wasserstoffperoxid.
- Wartungshandbuch mit Zeitplänen, Verfahren und Aufgaben, die einen geschulten Ingenieur erfordern.
- Ersatzteilliste mit empfohlenem Lagerbestand, Teilenummern und erwarteter Lebensdauer von Verschleißteilen wie Sensoren, Pumpen und Dichtungen.
- Kalibrierplan mit dem Intervall für jedes Messgerät.
- Schulungsnachweise für Bedienungs- und Wartungspersonal.
- Bestandszeichnungen mit sämtlichen Änderungen aus Installation und Inbetriebnahme.
- Softwaresicherung des PLC-Programms und des HMI-Projekts in der qualifizierten Version.
Das Sicherheitsdatenblatt des Wasserstoffperoxid-Sterilanten stammt vom Sterilantenlieferanten. Fragen Sie den Anlagenlieferanten, für welche Konzentration und Qualität das System ausgelegt ist.
Dokumente zur Datenintegrität
Ein VHP-Sterilisator, der Zyklusaufzeichnungen elektronisch speichert, ist ein computergestütztes System. Wenn diese Aufzeichnungen GMP-Entscheidungen unterstützen, fordern Sie Folgendes an:
- Eine Beschreibung der Benutzerebenen, Passwortregeln und des Audit-Trails.
- Angaben zur Speicherung, Sicherung und zum Export der Aufzeichnungen sowie zum Schutz vor Änderung oder Löschung.
- Angaben zur Einstellung und zum Schutz der Systemuhr.
- Eine Bewertung nach 21 CFR Part 11 und EU GMP Annex 11 oder die Informationen für Ihre eigene Bewertung.
So prüfen Sie ein Dokumentationspaket
- Projektspezifisch. Seriennummer, Projektname und Konfiguration sollten Ihrer Anlage entsprechen.
- Revisionskontrolliert. Jedes Dokument hat eine Nummer, einen Revisionsstand, ein Datum und eine Freigabeunterschrift.
- Konsistent. Komponentenliste, Zeichnungen und installierte Anlage stimmen überein.
- Sprache. Die Dokumente liegen in einer Sprache vor, die Ihr Team und die Inspektoren lesen können. Vereinbaren Sie dies im Vertrag.
- Format. Vereinbaren Sie, ob Papier, PDF, bearbeitbare Dateien oder alle drei Formate benötigt werden und ob Sie Vorlagen des Lieferanten oder eigene verwenden.
Die Liste vor der Bestellung vereinbaren
Fordern Sie von jedem Lieferanten mit dem Angebot eine Dokumentenliste an, einschließlich Sprache und Lieferphase jedes Dokuments. Vergleichen Sie die Listen direkt miteinander, ebenso wie die Preise. Ein niedrigerer Preis mit kurzer Dokumentenliste kann mehr Qualifizierungszeit kosten. Dieser Punkt gehört auch zu den 12 Fragen an einen VHP-Lieferanten.
VHP-Anlagen von Fenggu
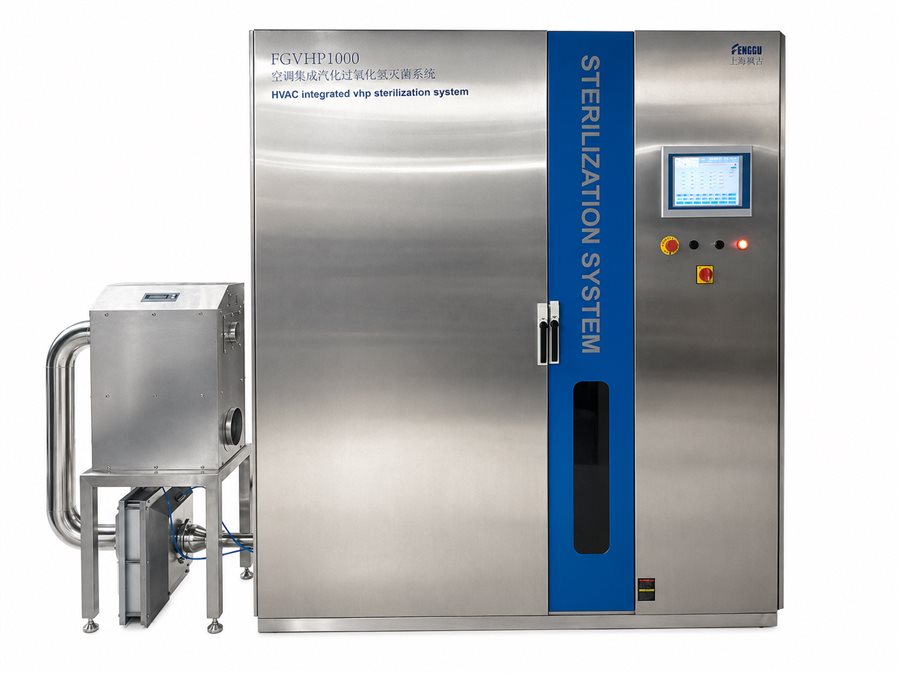
Fenggu fertigt mobile VHP-Raumsterilisatoren, HLK-integrierte VHP-Systeme, VHP-Umluftgeneratoren und VHP-Generatoren mit Vakuumpulsen, VHP-Durchreichen und Schleusen. Senden Sie Ihre URS und Dokumentationsanforderungen mit Ihrer Anfrage; die Dokumentenliste wird mit dem Angebot vereinbart. Fenggu bietet für die gelieferten Anlagen die Inbetriebnahme vor Ort und die Schulung des Bedienpersonals an.
Alle VHP-Geräte: VHP-Sterilisatoren und -Generatoren.
Häufige Fragen
Wer ist für IQ, OQ und PQ verantwortlich?
Der Anwender ist für die Qualifizierung verantwortlich. Der Lieferant stellt Dokumente und Unterstützung bereit und erstellt oder führt IQ und OQ häufig nach Vereinbarung aus. Die PQ liegt üblicherweise beim Anwender.
Können FAT-Ergebnisse Prüfungen vor Ort ersetzen?
Bei einigen Prüfungen, sofern Ihr Qualitätssystem dies zulässt und die FAT ordnungsgemäß dokumentiert wurde. Prüfungen, die durch Transport oder Installation beeinflusst werden können, müssen vor Ort wiederholt werden.
Müssen Kalibrierzertifikate rückführbar sein?
Ja. Messgeräte für GMP-Entscheidungen sollten mit Normalen kalibriert werden, die auf nationale oder internationale Referenzen rückführbar sind, unter Angabe des Datums und des nächsten Fälligkeitstermins.
Was ist, wenn die Lieferantendokumente nicht in unserer Sprache vorliegen?
Vereinbaren Sie die Sprache im Vertrag. Übersetzungen sollten wie die Originale geprüft und kontrolliert werden.
Wann sollte die Dokumentenliste vereinbart werden?
Vor der Bestellung. Nehmen Sie sie mit der Lieferphase jedes Dokuments in die URS und die Bestellung auf.
Quellen
- EU GMP Anhang 15: Qualification and Validation (2015)
- EU GMP Annex 11: Computerised Systems (2011)
- EU GMP Anhang 1: Manufacture of Sterile Medicinal Products (2022)
- US FDA 21 CFR Part 11: Electronic Records; Electronic Signatures
- ISPE GAMP 5: A Risk-Based Approach to Compliant GxP Computerized Systems, Second Edition (2022)
- ASTM E2500-20, Standard Guide for Specification, Design, and Verification of Pharmaceutical and Biopharmaceutical Manufacturing Systems and Equipment
Verwandte Produkte
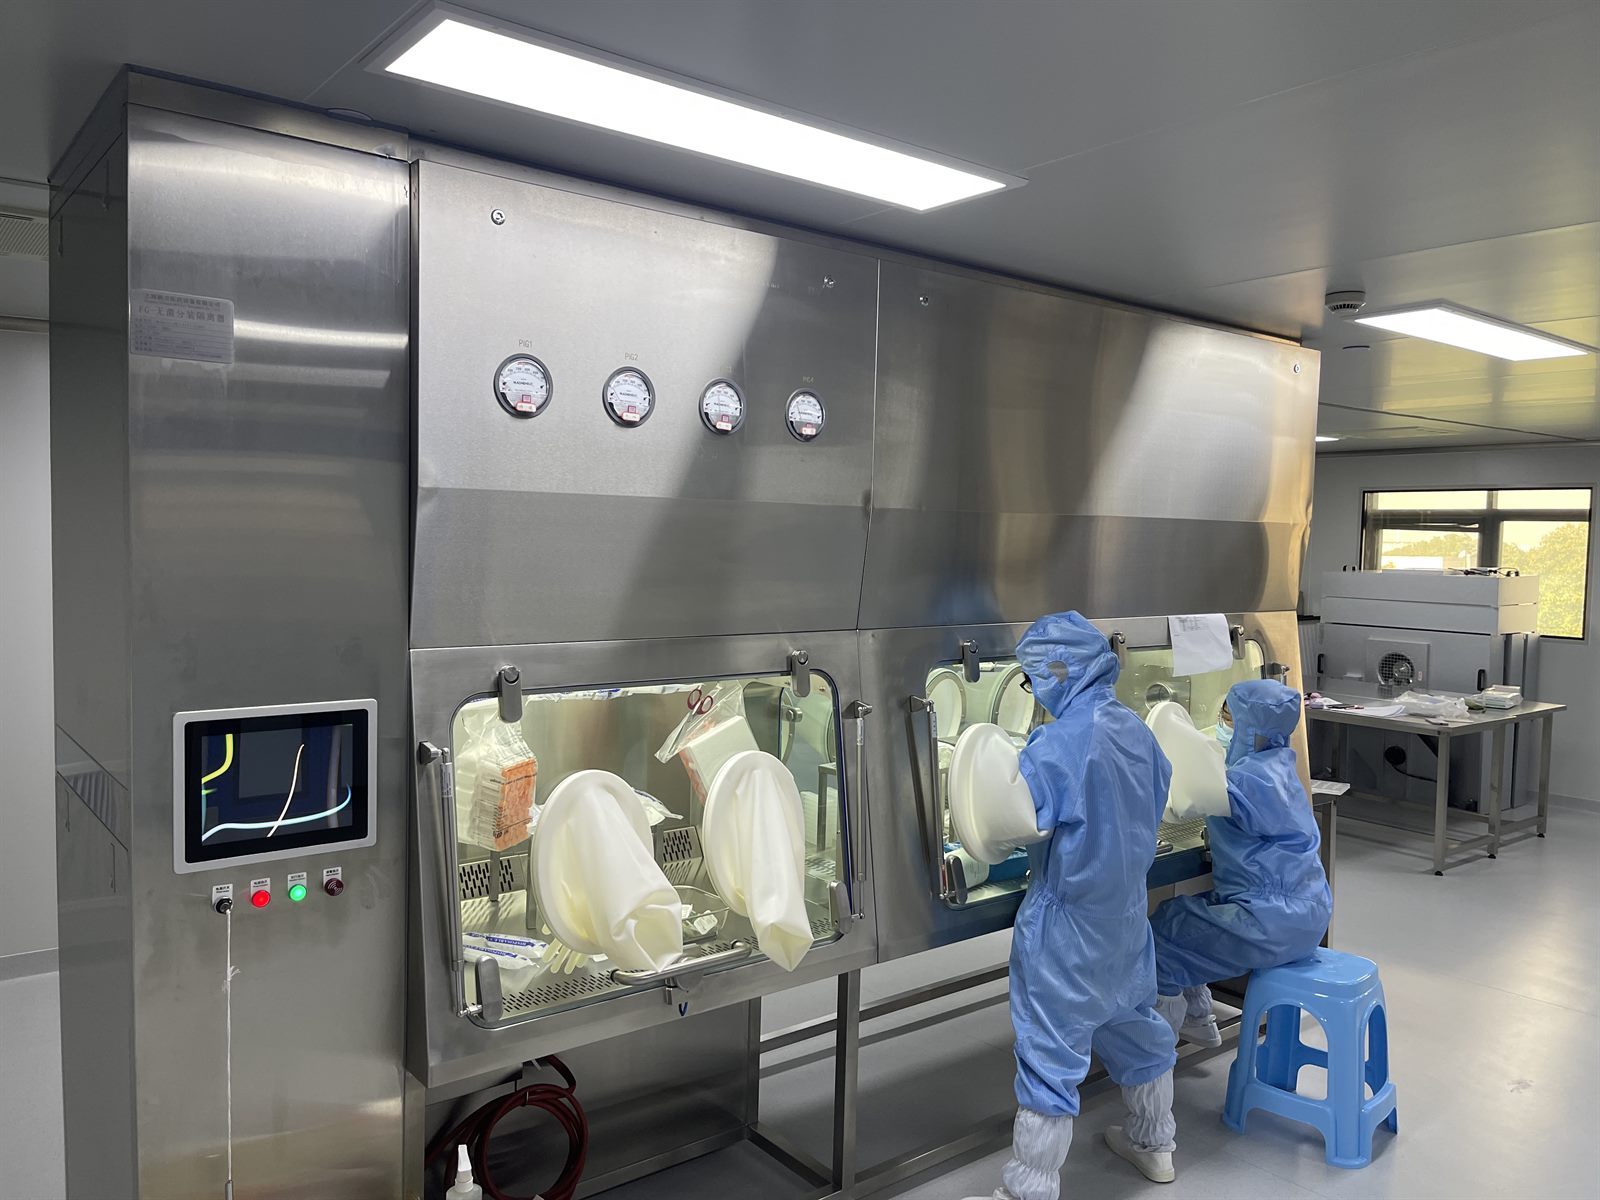 Isolator für aseptische AbfüllungBarriere der Klasse A (ISO 5) für steriles Abfüllen, Stopfensetzen und Verschließen.Isolatoren und Barrieren
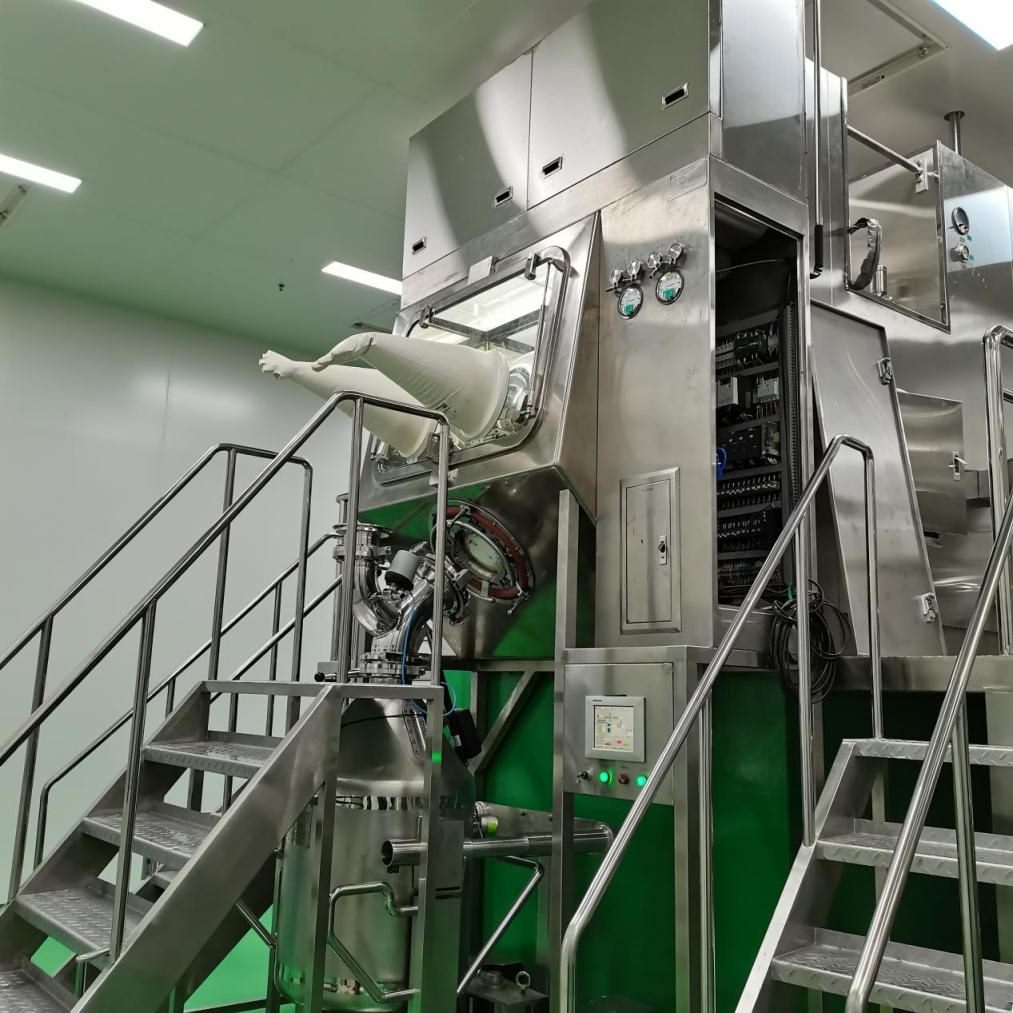 Dosier- und Containment-Isolator (OEB5)Unterdruckbarriere zum Wiegen, Beschicken und zur Probenahme von HPAPI.Isolatoren und Barrieren
 Alpha-Beta-DoppelklappeDoppelklappe für den geschlossenen, staubfreien Transfer hochaktiver Pulver.Transfer und Containment
 BIBO-FiltergehäuseBag-in/Bag-out-HEPA-Gehäuse für den sicheren Filterwechsel in P3/P4-Laboren.Luftaufbereitung
Planen Sie den Kauf einer VHP-Anlage?
Senden Sie Ihre URS und die von Ihrem Qualitätsteam benötigten Dokumente. Die Ingenieure von Fenggu bestätigen, was wann geliefert werden kann.